




 Casa
 Prodotti
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

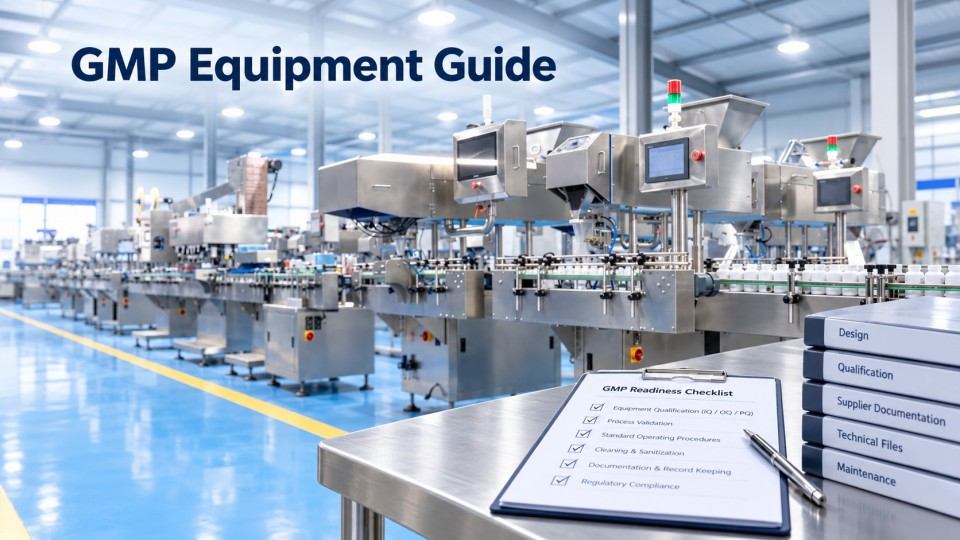
Requisiti GMP per le apparecchiature farmaceutichecoprire la progettazione delle attrezzature igieniche, adattemateriali a contatto con il prodotto, pulibilità, manutenzione e calibrazione, qualificazione delle apparecchiature quali DQ, IQ, OQ e PQ ove applicabile,documentazione di convalidae i controlli necessari per supportare una produzione farmaceutica costante. A seconda dell'attrezzatura e del mercato di destinazione, gli acquirenti potrebbero anche aver bisogno di registrazioni FAT/SAT, documentazione sulla sicurezza elettrica e dei macchinari, funzioni di integrità dei dati,Conformità CEdocumentazione ATEX o altre prove di conformità specifiche del progetto.
Le norme FDA CGMP, EU GMP e WHO GMP forniscono importanti quadri normativi, ma nessun singolo "certificato GMP" dimostra che una macchina farmaceutica sia adatta a ogni applicazione. Questa guida spiega cosa dovrebbero verificare gli acquirentiapparecchiature GMPquale documentazione i fornitori dovrebbero fornire e cosa dovrebbe essere concordato prima dell'acquisto, FAT, installazione e qualificazione. La FDA conferma di non mantenere un elenco di approvatiattrezzature per la produzione farmaceuticamentre le linee guida GMP dell'OMS e dell'UE collocano l'idoneità e la qualificazione delle apparecchiature all'interno del più ampio sistema di qualità farmaceutica.
I requisiti GMP per le apparecchiature farmaceutiche sono le aspettative di progettazione, controllo, manutenzione, qualificazione e documentazione utilizzate per contribuire a garantire che le macchine farmaceuticheo la macchina per il confezionamento farmaceutico è suidoneo al processo farmaceutico previsto e non crea rischi inaccettabili per la qualità del prodotto.
In pratica, le apparecchiature GMP non vengono valutate in base a una singola caratteristica, come ad esempio la costruzione in acciaio inossidabile. Gli acquirenti devono considerare l'intero ciclo di vita dell'apparecchiatura, dalle specifiche dei requisiti utente (URS) e dalla progettazione, fino alla pulizia, calibrazione, qualificazione, funzionamento, manutenzione e documentazione di supporto.
Le aree principali includono:
|
Area di requisiti GMP |
Cosa significa per le apparecchiature farmaceutiche |
|
Progettazione di attrezzature igieniche |
Le aree a contatto con il prodotto devono essere accessibili, facili da pulire e progettate in modo da ridurre i rischi di contaminazione o di ritenzione del prodotto. |
|
materiali a contatto con il prodotto |
I materiali devono essere adatti al prodotto, alle condizioni di processo e al metodo di pulizia. |
|
Pulizia e manutenzione |
Le apparecchiature devono supportare procedure di pulizia, ispezione, manutenzione preventiva e sostituzione sicura delle parti soggette a usura. |
|
Calibrazione e controlli |
Gli strumenti critici e le funzioni di controllo devono essere adeguati al processo e verificati o calibrati secondo necessità. |
|
Qualificazione delle apparecchiature |
Le attività URS, DQ, IQ, OQ e PQ devono essere definite in base alla criticità delle apparecchiature e all'ambito del progetto. |
|
GRASSI e SATURI |
I test di accettazione in fabbrica e in loco possono fornire prove documentate dell'avvenuta verifica delle funzioni e delle specifiche concordate. |
|
Validazione del trasferimento |
I fornitori possono fornire specifiche, protocolli di prova, registri di calibrazione, registri dei materiali e supporto IQ/OQ necessari per la qualificazione. |
|
Integrità dei dati |
Laddove le apparecchiature creino o gestiscano registrazioni elettroniche rilevanti per le norme GMP, potrebbero essere necessari il controllo degli accessi, la tracciabilità delle operazioni e altre funzioni di integrità dei dati. |
|
Conformità specifica del mercato |
La conformità CE, i requisiti elettrici, la normativa ATEX o altri requisiti di sicurezza dipendono dal mercato di destinazione e dall'applicazione. |
Per gli acquirenti, il punto importante è cheConformità alle norme GMPLa validità di una macchina viene dimostrata attraverso prove concrete, non tramite una generica affermazione commerciale. Un fornitore può progettare apparecchiature in base ai requisiti farmaceutici e fornire documentazione tecnica, documenti FAT/SAT, informazioni sulla calibrazione e supporto per la qualificazione, ma il produttore farmaceutico rimane responsabile della verifica dell'idoneità della macchina all'uso previsto all'interno del proprio sistema di qualità.
Questo è anche il motivo per cui macchine diverse richiedono livelli di attenzione diversi.pressa per tabletOMacchina per il riempimento di capsuleha problemi di contatto diretto con il prodotto e di controllo della polvere, mentre unmacchina per il confezionamento in blisterOmacchina per l'incartointroduce diversi rischi relativi ai materiali di imballaggio, all'etichettatura, all'ispezione e alla tracciabilità. L'approccio GMP dovrebbe quindi seguire il processo effettivo piuttosto che applicare ciecamente la stessa checklist a ogni macchina.
La sequenza di valutazione pratica è la seguente:
design e materiali →pulizia e manutenzione→ qualificazione e convalida → documentazione del fornitore → conformità specifica del mercato → verifica finale dell'acquirente
La sezione successiva inizia con la macchina stessa: i requisiti GMP fondamentali per le apparecchiature in termini di progettazione, materiali, pulizia e manutenzione.
Una buona attrezzatura GMP inizia con una progettazione adatta al prodotto e al processo. I requisiti CGMP della FDA si concentrano sulla progettazione, la pulizia e la manutenzione appropriate delle attrezzature, mentre le superfici a contatto con il prodotto non devono reagire con, aggiungere o assorbire materiali in modo da compromettere la qualità del prodotto. La FDA chiarisce inoltre che non esiste una preferenza universale da parte dell'agenzia per un materiale di costruzione per tutte le attrezzature di produzione.
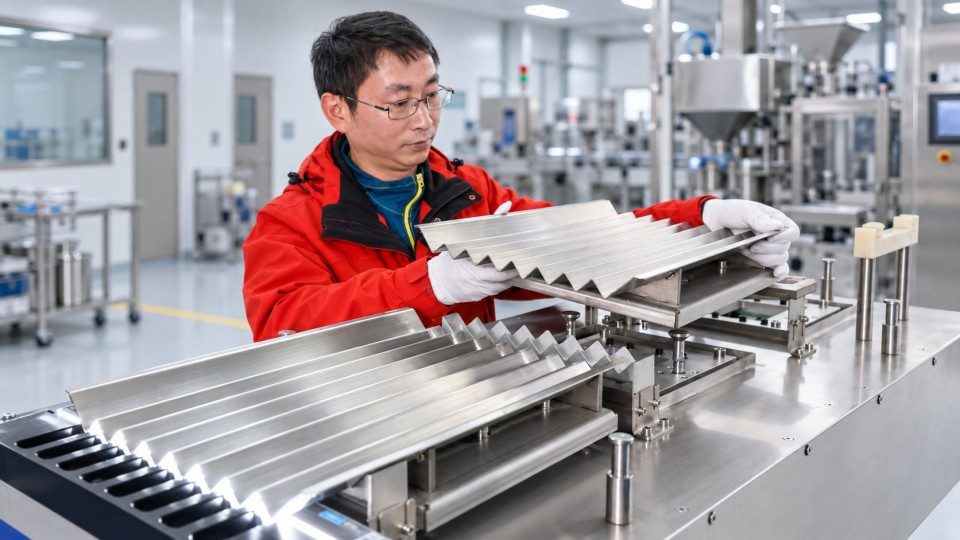 Progettazione di apparecchiature farmaceutiche conformi alle norme GMP che mostra le parti a contatto con il prodotto lavabili.
L'acciaio inossidabile è ampiamente utilizzatoSed in macchinari farmaceutici, partisoprattutto nelle aree a contatto con il prodotto, ma la semplice dicitura "acciaio inossidabile 316L" su una specifica non garantisce di per sé la conformità alle norme GMP.
Gli acquirenti devono valutare la compatibilità dei materiali, la resistenza alla corrosione, le condizioni superficiali, le saldature, le guarnizioni, i lubrificanti e qualsiasi altro componente che possa entrare in contatto con il prodotto. I requisiti di finitura superficiale o le certificazioni specifiche dei materiali devono essere definiti solo quando sono rilevanti per il processo effettivo, anziché essere considerati requisiti universali per ogni macchinario farmaceutico.
Il design fisico dovrebbe inoltre ridurre al minimo le aree in cui possono accumularsi polveri, granuli, compresse, liquidi o residui di pulizia. Le parti a contatto con il prodotto che necessitano di pulizia periodica devono essere accessibili e, ove opportuno, facili da rimuovere e reinstallare.
I requisiti di pulizia devono essere commisurati all'apparecchiatura e al rischio di contaminazione. Una pressa per compresse che lavora polveri, ad esempio, presenta esigenze di pulizia diverse rispetto a una macchina incartonatrice secondaria. La pulizia CIP, la pulizia automatizzata o una specifica configurazione di smontaggio possono essere utili, ma nessuna di queste soluzioni deve essere considerata obbligatoria per ogni macchina.
La FDA richiede che le apparecchiature vengano pulite e sottoposte a manutenzione a intervalli appropriati, con procedure scritte e documentazione a supporto di tali attività. Anche l'OMS considera la pulizia e la manutenzione delle apparecchiature come parte integrante del mantenimento delle stesse in uno stato di idoneità adeguato.
Anche gli strumenti di misura critici dovrebbero essere dotati di un'adeguata strategia di calibrazione. In fase di acquisto, gli acquirenti dovrebbero quindi verificare non solo le prestazioni della macchina durante i test di accettazione in fabbrica (FAT), ma anche le modalità di pulizia, ispezione, calibrazione e manutenzione previste per gli anni di produzione.
Qualificazione delle apparecchiature farmaceuticheFornisce prove documentate che l'apparecchiatura è stata progettata, installata e utilizzata per lo scopo previsto. In pratica, la qualificazione delle apparecchiature nel settore farmaceutico segue normalmente un ciclo di vita piuttosto che iniziare al momento dell'arrivo della macchina in fabbrica.
L'allegato 15 delle GMP dell'UE avvia questo ciclo di vita con la specifica dei requisiti utente (URS). L'URS definisce ciò che l'apparecchiatura deve realizzare, mentre la qualificazione della progettazione (DQ) verifica che il progetto proposto soddisfi tali requisiti.
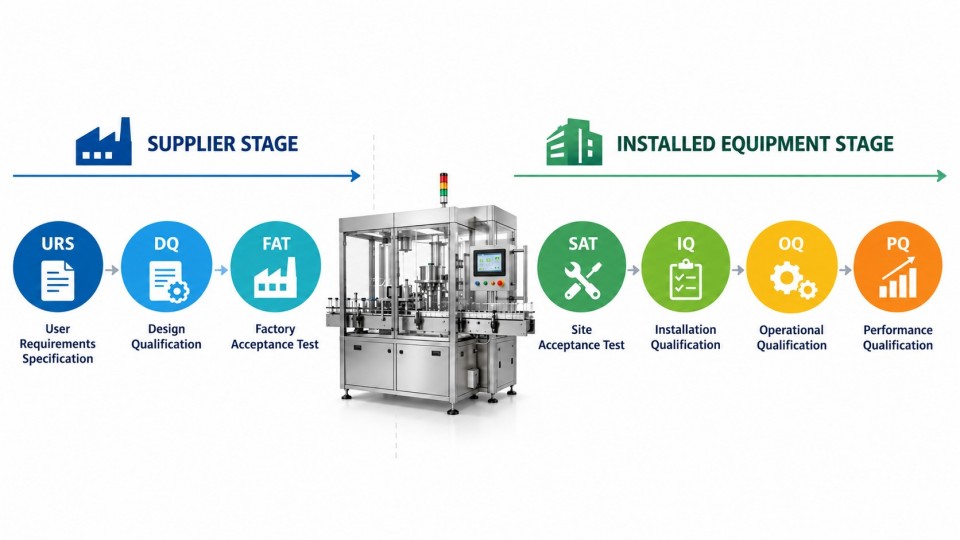 Ciclo di vita della qualificazione delle apparecchiature farmaceutiche, da URS e DQ a FAT, SAT, IQ, OQ e PQ.
Il collaudo di accettazione in fabbrica (FAT) offre l'opportunità di verificare presso la sede del fornitore le funzioni, le specifiche, gli allarmi, i comandi e la documentazione concordati per la macchina prima della spedizione. Un collaudo di accettazione in loco (SAT) può quindi confermare le funzioni applicabili dopo la consegna.
GRASSI e SATURINon si tratta semplicemente di nomi alternativi per IQ e OQ. Tuttavia, l'allegato 15 delle GMP UE consente revisioni appropriate della documentazione e alcuni test FAT a supporto di una successiva qualificazione senza inutili ripetizioni, quando ciò è giustificato e il trasporto o l'installazione non hanno influito sulla funzionalità testata.
La qualificazione dell'installazione (IQ) conferma che il sistema installato corrisponde ai disegni approvati, alle specifiche e ai requisiti predefiniti. L'allegato 15 identifica aree quali le istruzioni del fornitore, i requisiti di manutenzione, la calibrazione della strumentazione e i materiali di costruzione come elementi rilevanti ai fini della qualificazione dell'installazione.
La qualificazione operativa (OQ) dimostra che l'apparecchiatura installata funziona come previsto entro intervalli operativi definiti, compresi i test di sfida o limite appropriati.
La qualificazione delle prestazioni (PQ) va oltre, dimostrando prestazioni efficaci e riproducibili in condizioni rappresentative del processo previsto. Poiché la PQ dipende fortemente dal prodotto, dal processo e dal sito di produzione, il fornitore dell'apparecchiatura può supportarla, ma non dovrebbe presentare un certificato PQ generico come prova che il processo di ogni cliente sia già stato validato.
Questa sezione riassume intenzionalmente la convalida delle apparecchiature, anziché trasformare l'articolo in un ulteriore tutorial completo su IQ/OQ/PQ. Gli acquirenti dovrebbero definire le responsabilità di qualificazione del fornitore prima di effettuare l'ordine e utilizzare una procedura di convalida IQ, OQ e PQ dedicata per la strategia di esecuzione dettagliata.
Una solida documentazione GMP è fondamentale quando la progettazione, i test e la qualificazione delle apparecchiature diventano prove tracciabili. Gli acquirenti dovrebbero definire i documenti richiesti ai fornitori fin dalle prime fasi, idealmente durante la revisione delle specifiche utente (URS), delle richieste di offerta (RFQ) o degli ordini di acquisto, anziché richiedere i documenti mancanti dopo il collaudo in fabbrica (FAT).
Un pacchetto di documentazione pratico per le apparecchiature farmaceutiche può includere:
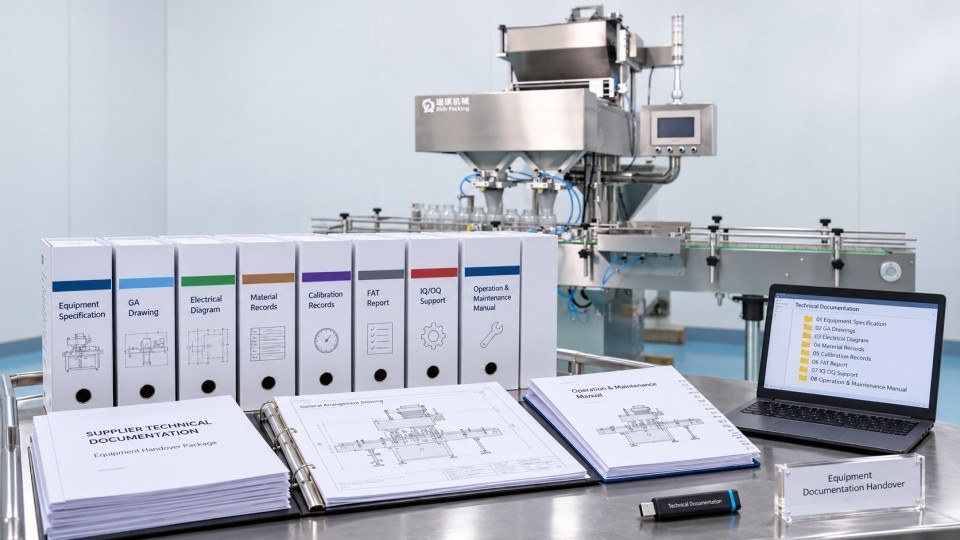 Pacchetto di documentazione per apparecchiature farmaceutiche, inclusi i registri di calibrazione FAT e IQ OQ.
|
Gruppo di documenti |
Risultati tipici forniti dai fornitori |
|
Documentazione tecnica |
Specifiche delle apparecchiature, disegni di layout generale, schemi elettrici e pneumatici, requisiti delle utenze, manuali di funzionamento e manutenzione |
|
Documentazione dei materiali |
Registri, certificati o informazioni sulla finitura superficiale dei materiali a contatto con il prodotto, ove specificato. |
|
Documentazione di calibrazione |
Elenco degli strumenti e certificati o registri di calibrazione per gli strumenti forniti, ove applicabile. |
|
Documentazione FAT/SAT |
Protocolli approvati, risultati dei test, rapporti e deviazioni documentate |
|
Documentazione di qualificazione |
Supporto DQ, protocolli o modelli IQ/OQ, registri dei test e relativa documentazione IQ/OQ, se inclusi nel contratto. |
|
Documenti di sicurezza e conformità |
Dichiarazioni applicabili, documentazione sui rischi e registri di conformità specifici del mercato |
La documentazione di convalida deve rispecchiare fedelmente la macchina e il progetto. Una semplice macchina per il confezionamento secondario non richiederà necessariamente la stessa documentazione di un sistema di produzione complesso con molteplici strumenti critici e controlli computerizzati.
Nei progetti di maggiori dimensioni, gli acquirenti possono definire questi risultati finali attraverso i requisiti di documentazione del fornitore (VDR). I documenti finali approvati possono quindi essere raccolti in un pacchetto di documentazione del fornitore o pacchetto di consegna (TOP) per la consegna delle apparecchiature.
Una distinzione è particolarmente importante: la documentazione del fornitore supporta la qualificazione, ma non sostituisce automaticamente le procedure controllate o il processo di approvazione del produttore farmaceutico. L'allegato 15 delle GMP dell'UE stabilisce che i protocolli e la documentazione di convalida di terze parti devono essere esaminati dal personale competente del sito per verificarne l'idoneità e la conformità alle procedure interne, e i protocolli del fornitore possono richiedere ulteriore documentazione o test.
Per questo motivo, l'elenco dei documenti deve essere concordato prima dell'acquisto. Se il progetto richiede certificati dei materiali, registri di calibrazione, rapporti FAT o documentazione specifica IQ/OQ, tali requisiti devono essere inclusi nell'ambito commerciale e tecnico, anziché rimanere una supposizione.
Confezione riccapuò fornire supporto per la documentazione e la qualificazione delle apparecchiature farmaceutiche in base all'ambito del progetto concordato.
La conformità delle apparecchiature farmaceutiche non è identica in tutti i mercati di destinazione. Le GMP (Good Manufacturing Practice) riguardano la qualità della produzione farmaceutica, mentre la sicurezza dei macchinari, la conformità elettrica, la protezione contro le esplosioni e i requisiti di registrazione elettronica derivano da quadri normativi o tecnici distinti.
Negli Stati Uniti, la FDA non "approva" le singole macchine di produzione. L'utente rimane responsabile della selezione delle apparecchiature in grado di soddisfare i requisiti CGMP applicabili. Se un sistema computerizzato crea, modifica, mantiene o trasmette registrazioni elettroniche richieste dalle normative FDA,21 CFR Parte 11può diventare rilevante; non dovrebbe essere applicato automaticamente a ogni HMI o PLC semplicemente perché è installato su apparecchiature farmaceutiche.
Per le apparecchiature immesse sul mercato UE, la conformità CE è distinta dalla qualificazione GMP. A partire da settembre 2026, la Commissione europea ha stabilito che i macchinari immessi sul mercato UE prima del 20 gennaio 2027 rimangono soggetti alla Direttiva Macchine 2006/42/CE, mentre il Regolamento (UE) 2023/1230 diventa obbligatorio a partire da tale data. Gli acquirenti con progetti previsti per il periodo 2026-2027 devono pertanto verificare quale normativa si applichi alla data effettiva di immissione sul mercato.
La documentazione ATEX diventa rilevante quando le apparecchiature sono destinate ad atmosfere potenzialmente esplosive. Anche altri requisiti elettrici, di pressione, di sicurezza o normativi locali dipendono dalla macchina, dall'installazione e dalla destinazione.
Un acquirente dovrebbe quindi chiedersi:
Quali requisiti si applicano concretamente a questa macchina, a questo prodotto, a questo impianto e a questo mercato?
Quella domanda è più utile che richiedere ogni singolo certificato visto in un altro progetto farmaceutico.
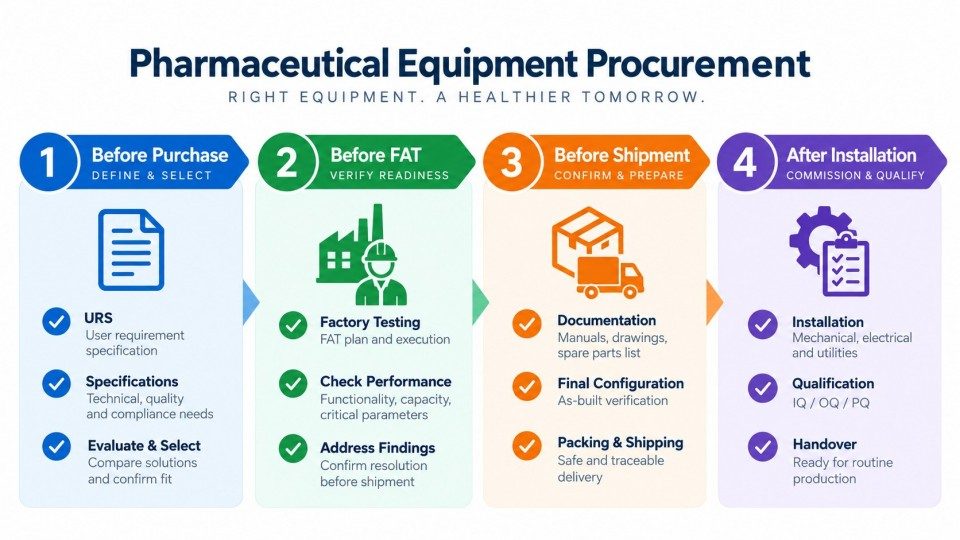
Lista di controllo delle apparecchiature GMP che comprende le fasi di acquisto, FAT, spedizione e installazione.
Una checklist pratica per le apparecchiature GMP dovrebbe seguire l'intero ciclo di acquisto, anziché attendere la consegna finale.
|
Fase del progetto |
Cosa dovrebbe verificare l'acquirente |
|
Prima dell'acquisto |
Uso previsto, URS, materiali a contatto con il prodotto, concetto di pulizia, controlli, norme applicabili, ambito di qualificazione e documenti richiesti al fornitore |
|
Prima del grasso |
Specifiche e disegni approvati, protocollo FAT, strumenti critici, stato di calibrazione, informazioni sui materiali, allarmi, funzioni di sicurezza e stato della documentazione |
|
Prima della spedizione |
Completamento del FAT, chiusura delle deviazioni, manuali e disegni finali, registri di calibrazione, certificati concordati, documenti di qualifica e informazioni sui pezzi di ricambio |
|
Dopo l'installazione |
SAT (ove applicabile), controlli delle utenze e dell'installazione, documentazione aggiornata, stato di calibrazione e prontezza per IQ/OQ. |
I maggiori problemi in materia di approvvigionamento derivano spesso da requisiti che non sono mai stati messi per iscritto. Se un acquirente si aspetta un certificato specifico, un test di collaudo in fabbrica (FAT challenge test), una registrazione dei materiali, una funzionalità software o un protocollo di qualificazione dell'installazione/operativa (IQ/OQ), questi devono essere definiti prima della finalizzazione dell'ordine.
Lo stesso principio si applica alinee complete di produzione farmaceutica. Una pressa per compresse, una macchina per il riempimento di capsule,linea di conteggioLa macchina per il confezionamento in blister e la macchina per l'inscatolamento possono essere collegate in un unico progetto, ma ciascuna macchina può avere requisiti diversi in termini di contatto con il prodotto, pulizia, controllo e qualificazione. La linea deve quindi essere valutata sia come singola apparecchiatura sia come sistema integrato, dove le interfacce possono influenzare le prestazioni.
Per nuovi progetti di produzione o confezionamento farmaceutico, contattareConfezione riccaper discutere la configurazione delle apparecchiature, l'ambito dei test di accettazione in fabbrica (FAT) e i requisiti di documentazione.
I requisiti GMP per le apparecchiature farmaceutiche non possono essere ridotti alla costruzione in acciaio inossidabile o a un singolo "certificato GMP". Una buona apparecchiatura GMP combina una progettazione adeguata, facilità di pulizia, manutenibilità, controlli appropriati, qualificazione delle apparecchiature e documentazione affidabile.
Per gli acquirenti, l'approccio più efficace è definire questi requisiti nelle specifiche utente (URS) e nei documenti di acquisto prima dell'inizio della produzione. Ciò semplifica notevolmente le fasi di FAT (Factory Acceptance Test), IQ/OQ (Instruction/Operational Qualification), la consegna della documentazione e la qualificazione finale in loco, riducendo al contempo il rischio di scoprire la mancanza di prove di conformità dopo la spedizione delle apparecchiature.
Tra questi rientrano la progettazione adeguata delle apparecchiature, i materiali a contatto con il prodotto, la pulibilità, la manutenzione, la calibrazione, i controlli, la qualificazione e la documentazione. I requisiti specifici dipendono dall'uso previsto dell'apparecchiatura, dal processo e dal contesto normativo applicabile.
Non esiste un "certificato GMP" universale rilasciato dalla FDA per le singole macchine per la produzione farmaceutica. L'idoneità delle apparecchiature viene valutata in base alla loro progettazione, all'uso previsto, ai controlli, alla qualificazione e alla documentazione di supporto.
La qualificazione delle apparecchiature in ambito farmaceutico è il ciclo di vita documentato utilizzato per dimostrare che un'apparecchiatura è idonea allo scopo previsto. Può includere attività di URS, DQ, FAT/SAT, IQ, OQ e PQ a seconda del progetto e del rischio.
La documentazione tipica comprende specifiche, disegni, manuali, registri FAT/SAT, registri dei materiali e delle calibrazioni applicabili e documentazione di qualifica concordata. L'elenco dei documenti richiesti deve essere definito in fase di approvvigionamento, poiché non tutti i progetti richiedono lo stesso pacchetto.
No. Le attività di qualificazione devono essere conformi all'uso previsto, alla complessità delle apparecchiature, al rischio e alla strategia di qualificazione del sito. L'allegato 15 riconosce esplicitamente che le fasi e le attività di qualificazione possono variare a seconda delle circostanze specifiche di ciascun progetto.
No. La marcatura CE riguarda la conformità alla legislazione UE applicabile ai prodotti, mentre le GMP riguardano i requisiti di produzione farmaceutica e del sistema qualità. Pertanto, una macchina può richiedere la documentazione di conformità UE e necessitare comunque di una qualifica farmaceutica separata presso lo stabilimento di produzione.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
E-mail : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 Rete IPv6 supportata