




 Casa
 Prodotti
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

Un astuccio potrebbe indicare 10 mg mentre il blister all'interno contiene compresse da 20 mg, oppure un flacone potrebbe riportare la data di scadenza del lotto precedente. I requisiti di etichettatura farmaceutica riguardano sia le informazioni di cui i pazienti hanno bisogno sia i controlli che le collegano alla medicina corretta.
Le norme di etichettatura di Stati Uniti e Unione Europea differiscono, ma i team di confezionamento affrontano la stessa sfida: far corrispondere grafica approvata, componenti e dati variabili. Di seguito vengono spiegate le norme di FDA e UE e il modo in cui i controlli GMP e le macchine le applicano.
Inizia con la confezione finita in mano. Può includere un contenitore immediato — il flacone o il blister a contatto con la medicina —, un astuccio esterno e un foglietto illustrativo. Le informazioni richieste dipendono dal prodotto approvato e dal mercato; non esiste un modello globale.
La maggior parte delle etichette farmaceutiche aiuta un utente a rispondere a tre domande: Che medicina è questa? Come deve essere usata in sicurezza? Questa confezione può essere tracciata? La tabella spiega i campi comuni, non un elenco universale di requisiti legali.
|
Informazione |
Cosa comunica al lettore o al produttore |
Dove può comparire |
|---|---|---|
|
Nome del prodotto e dosaggio |
Distingue una medicina o una dose da un'altra |
Flacone, blister, astuccio |
|
Principio attivo, forma farmaceutica e contenuto |
Identifica la formulazione e la presentazione della confezione |
Di solito in evidenza sul confezionamento esterno; ove applicabile altrove |
|
Indicazioni, precauzioni e conservazione |
Aiuta le persone a usare e conservare correttamente la medicina |
Etichettatura della confezione e/o foglietto illustrativo, a seconda del prodotto |
|
Numero di lotto |
Collega le confezioni ai registri di produzione e qualità |
Livelli di confezionamento appropriati |
|
Data di scadenza |
Identifica il limite di validità approvato |
Livelli di confezionamento appropriati |
|
Dettagli sull'azienda o sull'autorizzazione |
Identifica l'entità responsabile |
Come richiesto dal mercato |
|
Codice a barre o identificativo univoco |
Consente l'identificazione o la tracciabilità ove richiesto |
La posizione e il formato dipendono dalla norma |
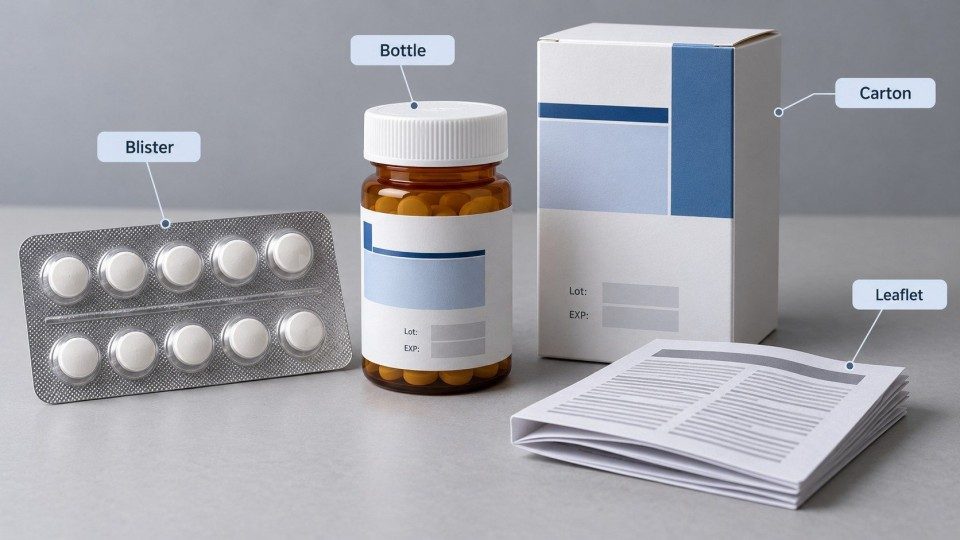
Un numero di lotto e un numero di serie non sono la stessa cosa. Tutti gli astucci di un lotto di produzione possono condividere lo stesso numero di lotto, mentre ciascun astuccio può ricevere un numero di serie diverso nell'ambito di un sistema di serializzazione applicabile. Un codice a barre leggibile può comunque essere stampato sul prodotto sbagliato.
Per le definizioni dei codici, consulta la nostra guida ai codici delle etichette dei medicinali. Qui ci concentriamo sui requisiti normativi e sul controllo del confezionamento.
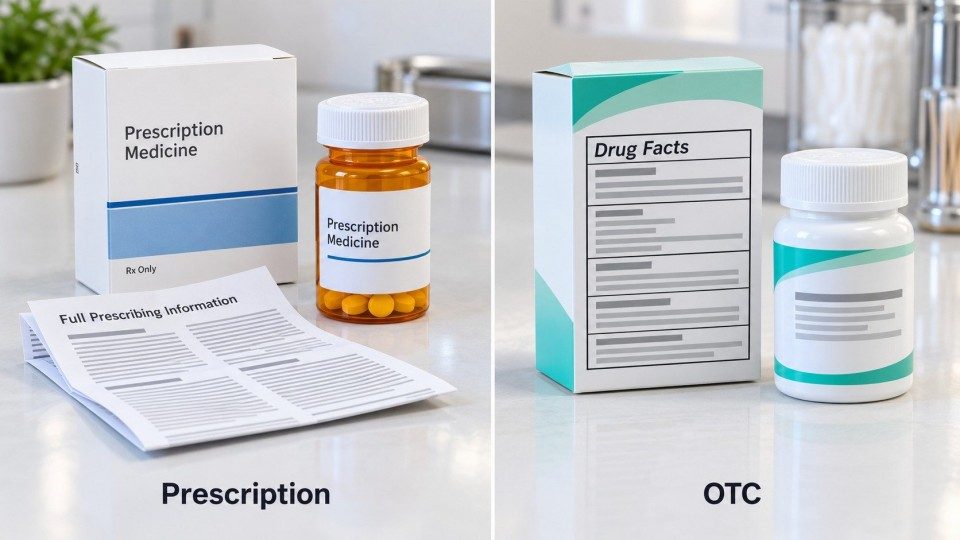
Per i medicinali venduti negli Stati Uniti, la prima distinzione è tra prescrizione medica e banco (OTC). Utilizzano formati di etichettatura diversi. Il 21 CFR Parte 201 disciplina l'etichettatura dei farmaci; la Parte 211 riguarda i controlli contro gli errori di scambio nel confezionamento. Inizia sempre con l'etichettatura approvata o altrimenti applicabile del prodotto.
I medicinali con obbligo di prescrizione richiedono informazioni su usi, dosaggio, controindicazioni, avvertenze e reazioni avverse. Per i prodotti rientranti nel loro ambito di applicazione, le sezioni 21 CFR 201.56 e 201.57 stabiliscono il contenuto e il formato di queste informazioni di prescrizione, comprese le sezioni Highlights e Full Prescribing Information.
L'intero documento di prescrizione non appartiene all'etichetta di un flacone. La confezione fisica ha i suoi requisiti; i team controllano separatamente le etichette dei contenitori, gli astucci e i materiali informativi di prescrizione.
Immagina un produttore che fornisce la stessa compressa nei dosaggi da 10 mg e 20 mg. Gli astucci possono sembrare simili ed entrambe le dimensioni dei blister possono adattarsi a una stessa astucciatrice. Prima di avviare l'ordine da 10 mg, il team deve confermare che la pellicola del blister stampata, l'astuccio e il foglietto illustrativo appartengano tutti alla presentazione da 10 mg. Un astuccio da 10 mg perfettamente stampato contenente un blister da 20 mg rimane comunque la confezione sbagliata. I soli controlli della stampante non rileveranno questo problema.
La maggior parte dei farmaci OTC statunitensi utilizza un pannello Drug Facts standardizzato. La norma 21 CFR 201.66 stabilisce le sue sezioni standardizzate, tra cui principio attivo (Active ingredient), scopo (Purpose), indicazioni (Uses), avvertenze (Warnings), modalità d'uso (Directions), altre informazioni (Other information) e ingredienti inattivi (Inactive ingredients), fatte salve le norme e le eccezioni applicabili.
Consideriamo due confezioni di medicinali per il raffreddore con un marchio quasi identico ma con principi attivi o indicazioni d'uso differenti. La grafica precedente potrebbe riportare il codice lotto corretto ma l'avvertenza sbagliata. Il controllo del confezionamento deve quindi identificare la versione approvata di Drug Facts, e non limitarsi a confermare che sia stata applicata un'etichetta qualsiasi. Non applicare il modello OTC ai farmaci soggetti a prescrizione medica.
Le regole sui codici a barre sono distinte. Il titolo 21 del CFR, parte 201, sezione 25 (21 CFR 201.25) copre specifici farmaci con prescrizione medica, prodotti biologici e determinati medicinali OTC per uso ospedaliero, con esclusioni ed esenzioni. Per i prodotti interessati, la norma richiede generalmente un codice a barre lineare contenente il codice nazionale dei medicinali (NDC) appropriato.
Il Drug Supply Chain Security Act (DSCSA) si occupa dell'identificazione e della tracciabilità dei prodotti serializzati per le confezioni di farmaci con obbligo di prescrizione e per i cartoni omogenei interessati. Si differenzia dalla codifica a barre della Part 201. Specificare i dati richiesti, il formato e il punto di verifica di ciascun marcatore; in caso contrario, uno scanner potrebbe trasmettere il codice errato.
Le norme dell'UE distinguono l'imballaggio esterno, il confezionamento primario e il foglietto illustrativo. La direttiva 2001/83/CE, in particolare gli articoli 54-63, descrive i dettagli chiave, la presentazione e le regole linguistiche. I modelli QRD dell'EMA aiutano a strutturare il testo approvato ma non sostituiscono la legislazione.
Ai sensi dell'articolo 54, l'imballaggio esterno, o il confezionamento primario qualora non esista un imballaggio esterno, deve riportare indicazioni specifiche. Queste includono l'identità del prodotto, le informazioni pertinenti sulla composizione e sulla somministrazione, il contenuto, le avvertenze applicabili, la scadenza, il numero di lotto e i dettagli dell'autorizzazione. La grafica deve corrispondere al prodotto e al mercato autorizzati.
L'articolo 55 tratta poi del confezionamento primario. I cartoni offrono più spazio di stampa rispetto al foglio di blister, che presenta anche caratteristiche di sigillatura e taglio. Per i blister idonei racchiusi in un cartone esterno, l'articolo 55, paragrafo 2, consente un set ridotto di indicazioni, tra cui il nome del medicinale, il titolare dell'autorizzazione all'immissione in commercio, la data di scadenza e il numero di lotto. Non dare per scontato che lo stesso set ridotto sia sufficiente per un blister venduto senza il cartone esterno.
Mantenere illustrazioni distinte e collegate per astuccio e foglio di alluminio. Per un nuovo mercato, verificare se anche il foglio di alluminio, il foglietto illustrativo e la lingua debbano cambiare.
Il foglio illustrativo è un elemento regolamentato. Gli articoli 58–59 stabiliscono se sia necessario un foglio illustrativo e cosa debba contenere, fatti salvi i requisiti applicabili; gli articoli 56 e 56a disciplinano la presentazione e il Braille, mentre l'articolo 63 riguarda i requisiti e le eccezioni in materia di lingua del mercato.
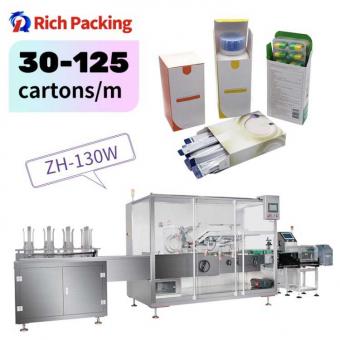
Su unlinea di astucciaturaservendo diversi mercati dell'UE, due foglietti illustrativi possono essere piegati esattamente alla stessa dimensione. Un sensore di presenza conferma l'inserimento, non necessariamente se sia tedesco o francese. I controlli di identità e l'emissione di materiale controllato affrontano questo rischio. L'attuale modello annotato QRD per uso umano dell'EMA, versione 10.4, è un utile riferimento nella preparazione di questa grafica.
Non tutti i medicinali venduti nell'UE richiedono la serializzazione. L'articolo 54a e il regolamento delegato (UE) 2016/161 della Commissione stabiliscono i requisiti delle caratteristiche di sicurezza per i medicinali che rientrano nel loro ambito di applicazione, con inclusioni, esclusioni ed eccezioni definite. Le confezioni coperte richiedono generalmente un identificativo unico e un dispositivo di sicurezza contro le manomissioni.
L'identificativo unico include un codice prodotto, un numero di serie, un numero di lotto, una data di scadenza e un ulteriore numero nazionale ove applicabile. Utilizza un Data Matrix 2D, generalmente sul cartone esterno quando presente.
La linea deve ricevere i dati di serie, stamparli sul cartone corretto, verificarne il contenuto e la qualità e gestire gli identificativi scartati. L'articolo 6 del regolamento 2016/161 riguarda la qualità di stampa; non deve essere trattato come una specifica generale per ogni scanner o medicinale.
Le stesse informazioni creano rischi diversi su foglio di alluminio per blister, etichette di flaconi e astucci. La linea deve controllare i componenti che identificano ciascuna confezione.
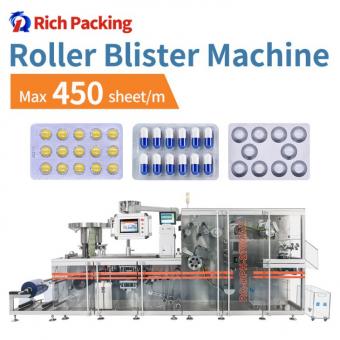
Una confezionatrice blisteratrice forma o fornisce gli alloggiamenti, li riempie con compresse o capsule e li sigilla con materiale di copertura. Se viene caricato il rotolo di foglio prestampato errato, ogni blister sigillato può mostrare il nome del prodotto o il dosaggio errati, anche quando il processo di sigillatura è tecnicamente corretto.
Prima dell'avvio, verificare l'identità del foglio; quindi controllare la registrazione e i dati di lotto/scadenza sui primi blister accettati e a intervalli definiti. L'ispezione della presenza del prodotto rileva gli alloggiamenti vuoti; di per sé non verifica che sia stata utilizzata la grafica corretta del foglio. Un'astucciatrice a valle deve comunque abbinare il prodotto all'astuccio.
Su una linea di conteggio e imbottigliamento di compresse o capsule, la sequenza potrebbe essere conteggio, riempimento, tappatura, sigillatura a induzione, applicazione dell'etichetta e codifica. Abbinare le dimensioni del flacone, il rotolo di etichette e il lavoro di codifica all'ordine.
Un etichettatrice per flaconi rotondi può applicare un'etichetta avvolgente o parzialmente avvolgente, ma un posizionamento accurato non stabilisce l'identità del prodotto. I controlli di flacone/SKU, un lettore di etichette o un sistema OCR/OCV a valle possono essere appropriati a seconda del prodotto e delle apparecchiature installate. Verificare come curve, giunture e riflessi influenzano la leggibilità.
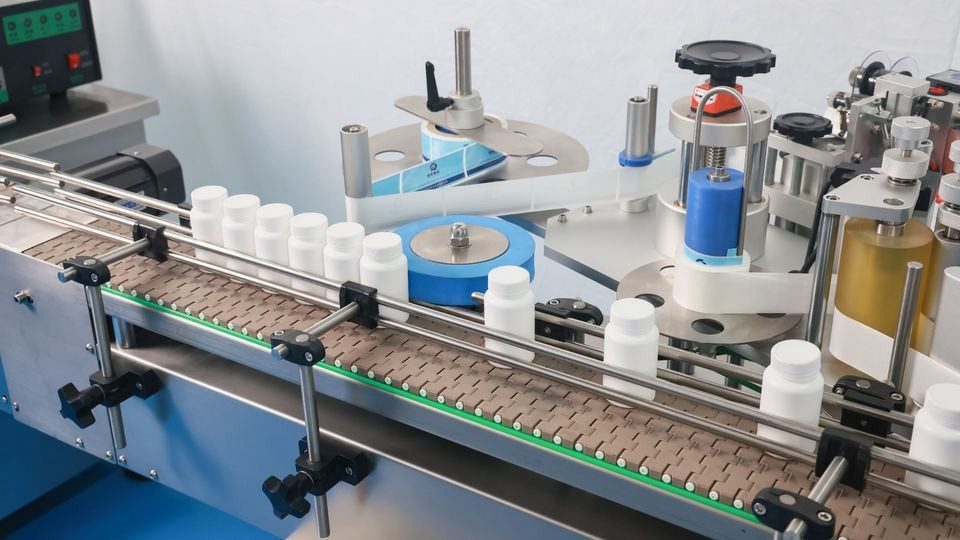
Un astucciatrice farmaceutica può inserire blister o flaconi, aggiungere un foglietto illustrativo e chiudere l'astuccio. Componenti corretti possono comunque appartenere a ordini diversi. L'astucciatrice trae quindi vantaggio da materiali di prodotto e astuccio chiaramente identificati, controlli affidabili del foglietto illustrativo, verifica di lotto/scadenza e conferma dello scarto di confezioni non corrispondenti.
|
Punto di confezionamento |
Esempio di guasto |
Controllo che vi pone rimedio |
|---|---|---|
|
Cambio del foglio di blister |
Foglio da 20 mg caricato per un lotto da 10 mg |
Confermare la grafica e il dosaggio del foglio prima della sigillatura |
|
Etichettatura delle bottiglie |
Etichetta di un altro SKU applicata a bottiglie riempite |
Abbinare le identità di bottiglia/prodotto e di etichetta |
|
Alimentazione dei foglietti illustrativi |
Numero corretto di foglietti, lingua di mercato errata |
Verificare l'identità del foglietto, non solo la presenza |
|
Cartastock serializzato |
Il Data Matrix si stampa ma non può essere letto in modo affidabile |
Controllare i dati codificati, la qualità di stampa e lo scarto |
Questi sono controlli ingegneristici, non funzioni della macchina universalmente obbligatorie.
GMPla grafica approvata in un processo di produzione controllato. Negli Stati Uniti, le normative 21 CFR 211.122 e 211.125 riguardano i materiali di confezionamento ed etichettatura e la loro emissione; 211.130 e 211.134 riguardano i controlli sulla linea di confezionamento e i controlli sui prodotti finiti. La parte I, capitolo 5 delle GMP dell'UE copre analogamente i materiali stampati, la liberazione della linea, la sovrastampa e l'ispezione in corso di lavorazione.
Torniamo all'esempio di 10 mg/20 mg. Il lavoro da 20 mg termina e il team prepara la macchina per la produzione da 10 mg. Un astuccio rimane nel magazzino; la stampante memorizza ancora il lotto precedente; un rotolo di foglio di riserva si trova accanto alla linea. Ciascuno di essi può produrre una confezione etichettata in modo errato.
Una corretta liberazione della linea rimuove i prodotti, le etichette, gli astucci, il foglio, gli inserti, i campioni di codice e i registri non idonei precedenti dall'area di lavoro. Il team emette e controlla quindi i componenti approvati da 10 mg, reimposta il lavoro della stampante, verifica la nuova ricetta di linea e documenta la liberazione. Ciò previene gli scambi di persona prima che raggiungano l'ispezione finale.
Seguire un ordine di confezionamento dalla preparazione al rilascio:
La riconciliazione delle etichette confronta le etichette emesse, usate e restituite o altrimenti contabilizzate per rivelare perdite inspiegabili o scambi. La norma 21 CFR 211.125 fornisce una specifica deroga alla riconciliazione per alcune etichette tagliate o in rotolo quando vengono soddisfatte le condizioni richieste di esame al 100%; non elimina gli altri obblighi di controllo delle etichette.
Un sistema di visione è utile quando il difetto può essere rilevato in modo affidabile, ad esempio un'etichetta mancante, un codice prodotto non corrispondente o un Data Matrix non riuscito. Non può approvare la grafica, rimuovere vecchi materiali o sostituire la revisione della qualità. Le GMP non richiedono una disposizione di telecamere universale.
La selezione delle attrezzature inizia con i rischi di confezionamento. Una macchina etichettatrice farmaceutica applica un'etichetta sul contenitore; un sistema di codifica aggiunge informazioni variabili; un sistema di ispezione controlla caratteristiche definite; e una astucciatrice riunisce i componenti finali. Il termine generico “macchina etichettatrice farmaceutica” nasconde queste differenze.
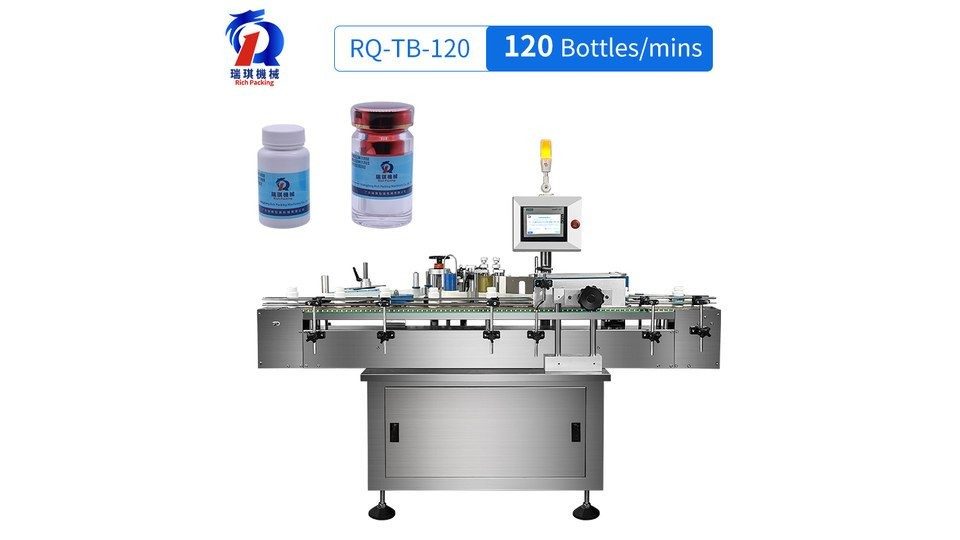
Una marcatrice per lotti o una macchina stampatrice di etichette farmaceutiche può contrassegnare etichette pre-stampate, astucci in cartone, film o fogli. Scegliere tra:
La tecnologia TIJ può essere adatta a un cartone mentre la TTO è adatta a una pellicola compatibile. Nessun metodo è intrinsecamente "più conforme alle norme GMP"; testate il substrato reale, la velocità e la qualità di stampa.
Un sistema di ispezione visiva può verificare la presenza dell'etichetta, l'identità della grafica, l'OCR/OCV del testo del lotto o il contenuto di codici a barre / Data Matrix. Un lettore di codici a barre di base vi dice se è in grado di decodificare un simbolo; un sistema di verifica dei codici a barre può valutare la qualità pertinente del codice stampato rispetto a uno standard specificato. Entrambi dipendono da ricette di ispezione corrette.
Un allarme senza uno scarto confermato può lasciare un cattivo cartone nell'output accettato. In un sistema integrato linea di astucciamento per blister o linea di confezionamento in flaconi farmaceutici, definire la posizione di ispezione, il tracciamento degli scarti, la separazione dei confezionamenti non conformi e i record prima di approvare la configurazione.
Una chiara specifica dei requisiti utente (URS) dovrebbe indicare prodotti, mercati, controlli richiesti, cambi formato e registri di qualità. Rich Packing può esaminare possibili etichettature, codifiche, confezionamenti in blister, e astucciatrice automatica configurazioni rispetto a tali requisiti. Il produttore farmaceutico rimane responsabile dell'etichettatura approvata e della conformità.
Segui ogni confezione dall'esecutivo grafico approvato all'accettazione o al rifiuto. Mantieni il legame tra la sua identità, i dati stampati e i componenti affinché gli errori vengano intercettati prima del rilascio.
Si tratta di norme specifiche per mercato e prodotto relative a ciò che l'etichettatura dei medicinali deve riportare, dove deve comparire e come deve essere presentata e controllata. I requisiti possono riguardare flaconi, blister, astucci, fogli illustrativi e informazioni per la prescrizione.
I particolari comuni includono nome del farmaco, dosaggio, forma farmaceutica, contenuto della confezione, avvertenze, numero di lotto e data di scadenza. Gli elementi esatti richiesti dipendono dal medicinale, dal mercato e dal livello di confezionamento; non esiste un elenco di campi universale.
Le norme statunitensi pertinenti includono il 21 CFR Parte 201 per l'etichettatura dei farmaci e la Parte 211 per i controlli di confezionamento ed etichettatura. Le informazioni sui farmaci soggetti a prescrizione medica e i dati sui farmaci da banco (OTC Drug Facts) presentano formati e requisiti differenti.
La maggior parte dei prodotti OTC negli Stati Uniti utilizza un pannello standardizzato Drug Facts ai sensi della norma 21 CFR 201.66. I medicinali con prescrizione seguono un quadro di informazioni sulla prescrizione separato e requisiti specifici per contenitore e astuccio.
La Direttiva 2001/83/CE stabilisce i particolari per il confezionamento esterno e primario, oltre ai requisiti relativi a foglio illustrativo, presentazione e lingua. L'articolo 55 fornisce particolari limitati per blister idonei e determinati piccoli contenitori primari.
Per un blister UE racchiuso in un imballaggio esterno, l'articolo 55, paragrafo 2, stabilisce i particolari minimi, tra cui nome del medicinale, titolare dell'autorizzazione all'immissione in commercio, data di scadenza e numero di lotto. Altre configurazioni di confefezionamento richiedono una propria valutazione.
No. I requisiti dell'UE per gli identificativi univoci e gli identificativi DSCSA degli Stati Uniti hanno ambiti di prodotto ed eccezioni definiti. Sono distinti dalla norma della FDA sui codici a barre della Parte 201.
Le cause tipiche includono materiali residui dopo il cambio formato, revisioni errate della grafica, lingue errate dei fogli illustrativi, dati di lotto o scadenza inseriti in modo errato e confezioni scartate che ritornano tra quelle accettate. Controlli efficaci mirano a ogni punto di criticità.
Non esiste una regola universale che imponga una telecamera su ogni linea di confezionamento farmaceutico. Le GMP richiedono un'ispezione adeguata e la prevenzione degli scambi di prodotti; la visione artificiale è uno dei possibili mezzi di controllo.
Nessuna macchina da sola garantisce la conformità. Etichettatrici, codificatrici, lettori e astucciatrici supportano il processo, ma contenuti approvati accurati, qualifica, operatori formati, procedure documentate e revisione della qualità rimangono essenziali.
1. eCFR degli Stati Uniti — 21 CFR Parte 201: Etichettatura dei farmaci e 21 CFR Part 211: GMP.
2. EUR-Lex —Direttiva 2001/83/CE.
3. EUR-Lex — Regolamento delegato (UE) 2016/161 della Commissione.
4. EMA — Modelli di informazioni sui medicinali per uso umano (QRD).
5. Commissione europea — Linee guida GMP di EudraLex, Volume 4.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
E-mail : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 Rete IPv6 supportata